GFN2-xTB 与 CREST:计算范围扩展与咖啡因构象验证
GFN2-xTB 指定化学环境与性质输出的扩展,咖啡因保存 rotamer 档案的双向比较,以及电子能加权性质、谐振 IR 和数据复现方法。
Felix Fei
GFN2-xTB 与 CREST:计算范围扩展与咖啡因构象验证
GFN2-xTB 指定化学环境与性质输出的扩展,咖啡因保存 rotamer 档案的双向比较,以及电子能加权性质、谐振 IR 和数据复现方法。
2026-10-11 · Mol2Mat · Felix Fei · revision 1
摘要
本次 GFN2-xTB 扩展增加了可计算的化学环境与性质输出。咖啡因研究进一步检验不同 CREST 搜索档案经统一精修后能否覆盖相同的构型:对三组保留档案中的全部最终旋转异构体(rotamer)逐一精修,再按全原子 RMSD 和相对能量作双向最近邻比较。性质分析使用同一自洽态的 Mayer 键级、自旋布居和轨道,并计算电子能加权的构象性质与谐振近似 IR 光谱。
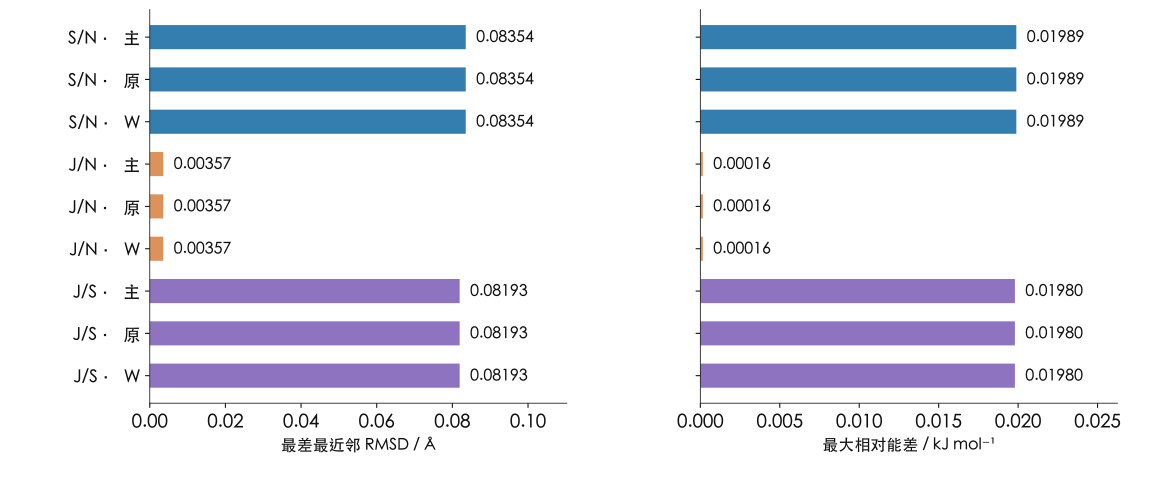
三组咖啡因搜索档案共包含 224 个最终 rotamer 帧,原生与 WASM 精修共形成 448 条收敛路径。九项双向集合比较均满足既定判据:最大全原子 RMSD 为 0.0835379023 Å,最大相对能量差为 0.0198879192 kJ mol⁻¹,分别低于 0.15 Å 和 0.25 kJ mol⁻¹。这里的完整集合指各次保留档案中的全部帧;比较对象为这些有限搜索样本。
完整 rotamer 集合的精修补充了代表构象集遗漏的几何覆盖。代表集与完整集合的差异说明,跨实现的构象比较既取决于电子结构数值,也取决于集合筛选与匹配方式。
咖啡因代表集合的覆盖差异
咖啡因的差异主要集中于一个甲基的氢取向。重原子骨架接近重合,但含全部氢的对齐仍出现较大的 RMSD。图 1读取旧原生第 5 个严格端点,并分别叠合旧串行代表集合和完整 rotamer 精修集合中的最近邻;后者恢复了该甲基取向的覆盖。
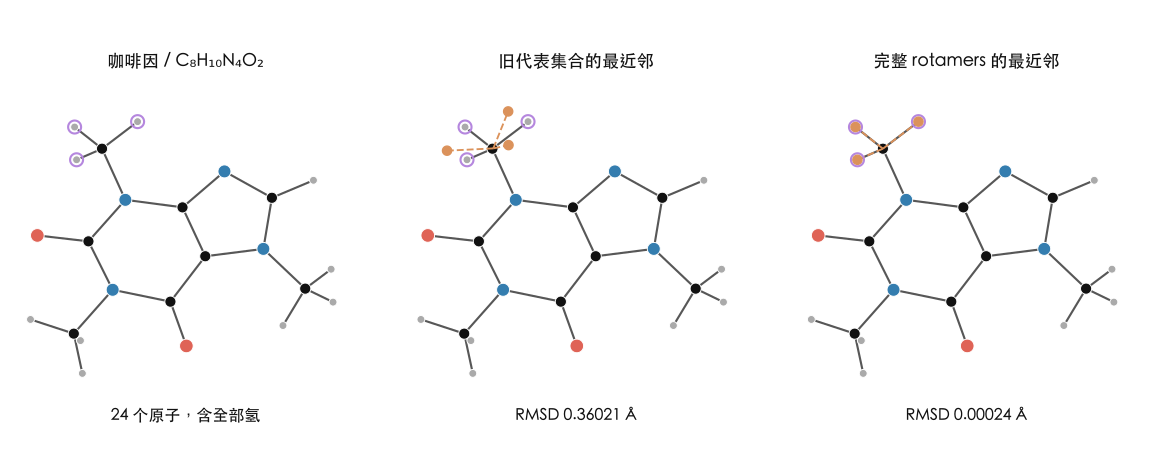
原始研究包含正丁烷、正己烷和咖啡因的九次搜索。六条 WASM 搜索中的 100,717 次实际电子调用已按原坐标、原顺序由原生实现复算。同坐标电子数值通过对照后,原始集合比较中正丁烷通过,正己烷和咖啡因仍有覆盖差异。
后续统一判据精修首先使用三种分子的 89 个导出代表,形成 178 条双端路径。300 步上限下,六条咖啡因路径未达到力阈值;将预算单独增至 1,000 步后,178 条全部收敛,27 项集合比较仍为 15 项通过、12 项失败,其中正己烷和咖啡因各有六项失败。增加步数解决了收敛问题,集合覆盖仍需进一步处理。
保留档案中的几何检查发现,接近该旧原生端点的结构实际存在于三个来源各自的最终 rotamers 中,导出的代表集合未延续这些结构的覆盖。H21/H22/H23 的甲基扭转在保留 Hessian 中也对应柔软的振动方向。完整最终 rotamer 精修据此成为下一项研究流程。
完整最终 rotamer 精修
咖啡因新流程读取原生、普通串行 WASM 和 JSPI 候选搜索的最终档案,分别为 81、75、68 帧。三组按各自原顺序独立处理,保留原始组关系与导出代表。224 是包含重复及近重复取向的档案帧数。针对旧第 5 个端点的覆盖诊断,在两种精修内核下均分别找到 13、13、9 个同时满足几何和相对能量门槛的来源帧。
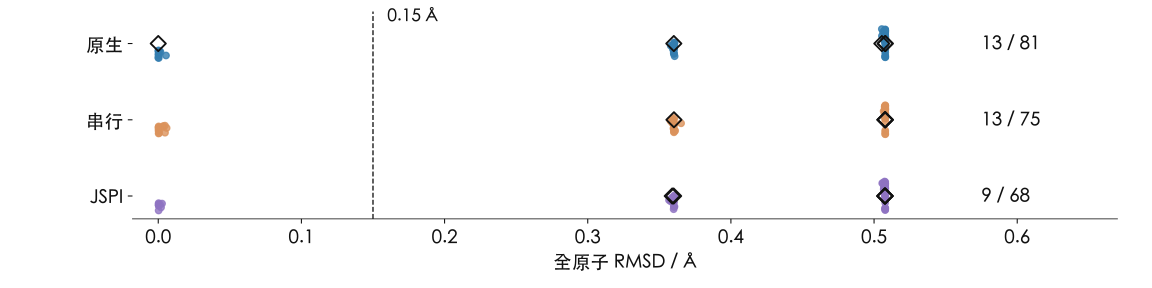
原搜索使用 CREST 3.0.2 的气相中性闭壳层 GFN2 quick 配置。每个最终帧分别由原生和 WASM 电子实现按冻结 ASE 3.29.0 BFGS 条件精修:电子温度 300 K、accuracy 0.01、SCF 上限 500、最多 1,000 步,最大原子受力小于 。BFGS 使用 alpha=70、maxstep=0.2 Å,每次求值创建新的电子计算器。
全部 448 条路径收敛,并通过逐步电子数组、BFGS 更新和端点结构身份复核。其中 32 条精确复用旧 v2 咖啡因代表路径,35 条复用已复核的前次原生路径,381 条从原始帧重新计算。新增覆盖来自原档案中此前未作为代表输出的帧,旧代表端点保持原样。原搜索采用 ANCOPT 停止条件,本轮后处理统一采用最大笛卡尔原子受力条件。
集合比较与独立复核
三个来源两两比较,每对分别执行主比较、双原生精修端点比较和双 WASM 精修端点比较,共九项。各项均覆盖两个方向的全部端点:先在另一集合中取几何最近邻,再核对相对能量差。相对能量分别以各来源自身最低能量归零,门槛保持全原子 RMSD 0.15 Å、相对能量差 0.25 kJ mol⁻¹、最低能量差 0.1 kJ mol⁻¹。
| 量 | 实际最大值 | 冻结门槛 |
|---|---|---|
| 双向最近邻全原子 RMSD | 0.0835379023 Å | 0.15 Å |
| 相对能量差绝对值 | 0.0198879192 kJ mol⁻¹ | 0.25 kJ mol⁻¹ |
| 最低能量差绝对值 | 2.58562 × 10⁻⁸ kJ mol⁻¹ | 0.1 kJ mol⁻¹ |
独立复核使用 216 个全图自同构和 SVD 重新计算完整对齐矩阵。原输入未指定立体化学,比较沿用允许正、反射对齐的既定规则。九项完整集合比较全部通过,最大双向最近邻 RMSD 为 0.0835379023 Å,最大相对能量差为 0.0198879192 kJ mol⁻¹,最低能量差的最大绝对值为 。
两套比较器的全部最近邻索引及科学判定一致。四个非最近邻、接近零的矩阵单元存在约 1.10–2.16 微埃(µÅ)差异,相关预检及完整矩阵随原数据保留。最终通过结论对应原搜索完整最终 rotamers 与指定统一判据精修的组合;原始代表集合和 v2 的失败结果均保持原样。
GFN2 计算范围扩展
GFN2 扩展按结构家族、电子态、方法和环境组合定义。新增有机结构包括单个 Al/Ga/In/Bi 三烷基中心和单个 Pb 四烷基中心,配体为全部甲基,或恰好两个乙基与其余甲基。普通 GFN2 在中性闭壳层气相条件下提供单点与相应范围内的几何优化。重元素氢化物分支覆盖 PbH₄、BiH₃ 等单体及三组 PbH₄ 配对,采用固定坐标单点与参考几何距离窗口。各分支条件见下表。
开壳层采用指定总电荷与未配对电子数:中性 H、OH、NO、CH₃ 的 UHF=1,N 的 UHF=3,O₂ 的 UHF=2。气相分别支持普通 GFN2 与 GFN2 + SP。盐与多片段的溶剂组合覆盖 NaCl、KCl、水二聚体、Na⁺–水、NH₄Cl 和水–氨,使用普通 GFN2;OH 的自旋–溶剂耦合使用 GFN2 + SP 与 ALPB 水。
重元素氢化物的参考比较采用 HEAVY28 作者原始几何与解离反应。三条完整配对反应的最大绝对偏差为 0.31376 kcal mol⁻¹,平均绝对偏差为 0.12679 kcal mol⁻¹,最大相对偏差为 25.10 %。该分支依据完整基准检查后的事后筛选建立,参考精度对应这三条反应。原生同方法对照则用于检验数值移植,两类结果分别保留其计算条件与参考对象。
本文 GFN2 + SP 表示引入自旋极化项的 GFN2-xTB。普通 GFN2 的开壳层占据与 SP 的自旋依赖能量分别按各自方法评价;UHF 参数指定未配对电子数。ALPB 水表示连续介质溶剂条件,OH 两种环境的键长与布居对应各自优化端点。[6, 7]
| 结构/电子态 | 组成与准入 | 方法与任务 |
|---|---|---|
| Al / Ga / In / Bi;Pb 有机结构 | 单个三烷基中心;Pb 为单个四烷基中心。全部甲基,或恰好两个乙基加其余甲基。 | 普通 GFN2;气相;q=0、UHF=0;单点与 ASE 优化。 |
| 重元素氢化物 | PbH₄、BiH₃、TeH₂ 单体;PbH₄/PbH₄、PbH₄/BiH₃、PbH₄/TeH₂ 配对。内部距离谱及双体中心距位于冻结参考的 90–110 %。 | 新增分支:普通 GFN2 气相固定坐标单点;q=0、UHF=0。 |
| 指定开壳层 | H、OH、NO、CH₃:UHF=1;N:UHF=3;O₂:UHF=2;均 q=0。 | 气相普通 GFN2 或 GFN2 + SP;单点与优化。声明电子态与坐标、文件身份一致。 |
| 盐与多片段溶剂组合 | NaCl、KCl、水二聚体、NH₄Cl、水–氨:q=0;Na⁺–水:q=+1;全部 UHF=0。 | 普通 GFN2 单点与优化;ALPB 水/氯仿或 GBSA 水;gsolv 参考态。 |
| OH 自旋–溶剂耦合 | OH,q=0、UHF=1。 | GFN2 + SP、ALPB 水、gsolv;单点与优化。 |
| 共同条件 | 显式含氢分子;最多 32 原子、128 轨道;电子温度 300 K、accuracy=1、SCF 上限 1–500。 | 优化最多 200 步,受力阈值 10⁻⁶–1 eV Å⁻¹。 |
结构准入与同一自洽态的性质
结构准入在预检、执行与结果恢复中使用同一套规则,核对索引图、连通片段、形式电荷、文件自由基和显式氢。组成或坐标筛查与声明图分别记录,初始结构身份随结果保留。单点与优化从同一次成功 SCF 读取能量、梯度、电荷、偶极、有符号原子自旋和连续 Mayer 键级;优化中的每次实际求值均保留对应矩阵及几何。
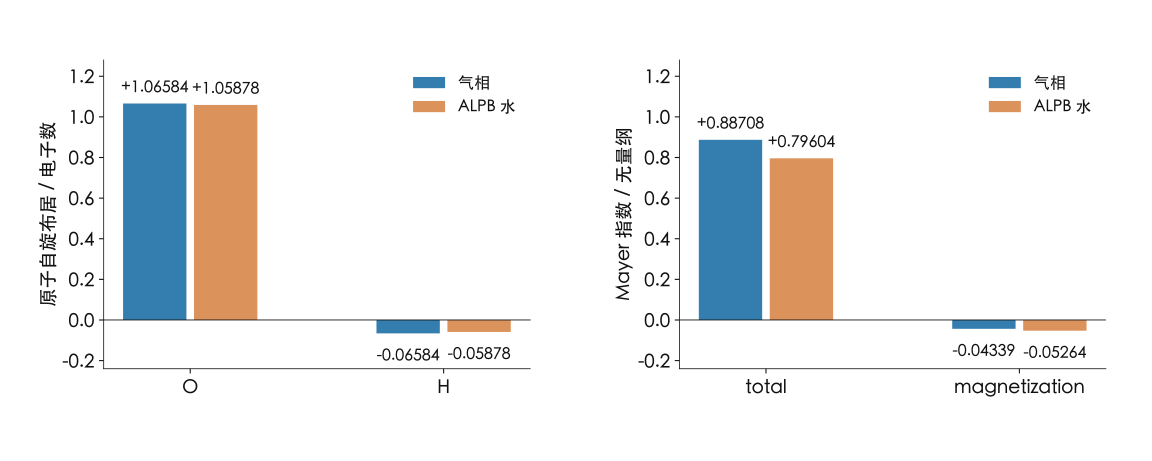
GFN2 + SP 的 OH 优化采用同一自洽态计算各项性质。气相与 ALPB 水的 O–H 距离分别为 0.96296、0.97565 Å,总 Mayer 指数分别为 0.88708、0.79604,磁化通道分别为 −0.04339、−0.05264。气相 O/H 自旋布居为 +1.06584/−0.06584,ALPB 水为 +1.05878/−0.05878,均加和为声明的一个未配对电子。图 4 中各组数值读取各自最终几何的同一次 SCF。
Mayer 指数以连续矩阵保存,total 与实际存在的 magnetization 通道完整导出。AlMe₃ 的 13×13 矩阵保留全部 169 个单元,包括 12 个负 total 单元。原子自旋使用有符号 Mulliken alpha−beta 电子布居,普通单哈密顿通道未提供该量时记录不可用。输入声明键和计算键级分别保存,旧记录的缺失量保持未记录状态。
轨道、电荷与构象加权性质
HOMO、LUMO 和指定轨道等值面由原始 MO 系数与基函数生成,保留波函数正负相位。电荷与偶极分析提供逐原子电荷、偶极大小与向量,并保留坐标原点约定;有效 GFN2 结果中的已有电荷和偶极可直接复用。这组分析使用 H、B、C、N、O、F、P、S、Cl、Br、I 的气相闭壳层结构,总电荷 −2 至 +2,并核对偶电子条件。
构象性质对输入集合逐一计算电荷、偶极、HOMO、LUMO 和能隙,再按电子能计算温度相关权重:
式中 为换算成与 一致单位的摩尔电子能,当前每个导出构象取 。这是所选构象集合的电子能加权近似;振动、转动及溶剂自由能贡献需在热力学布居模型中另行计入。三个 CREST 丁烷构象在 298.15 K 的权重为 57.95 %、21.18 %、20.87 %,偶极大小的加权平均为 0.01373 D。
构象加权 IR 与同位素比较
构象加权 IR 对每个构象先优化,再用中心差分计算 Hessian 和偶极导数,得到谐振频率与强度。权重根据这些优化端点的电子能重新计算。图 5由真实三个 CREST 丁烷构象的保存结果重绘,使用 298.15 K、Gaussian 线型及 20 cm⁻¹ 半峰全宽,比较全氢与全氘替换后的集合光谱。
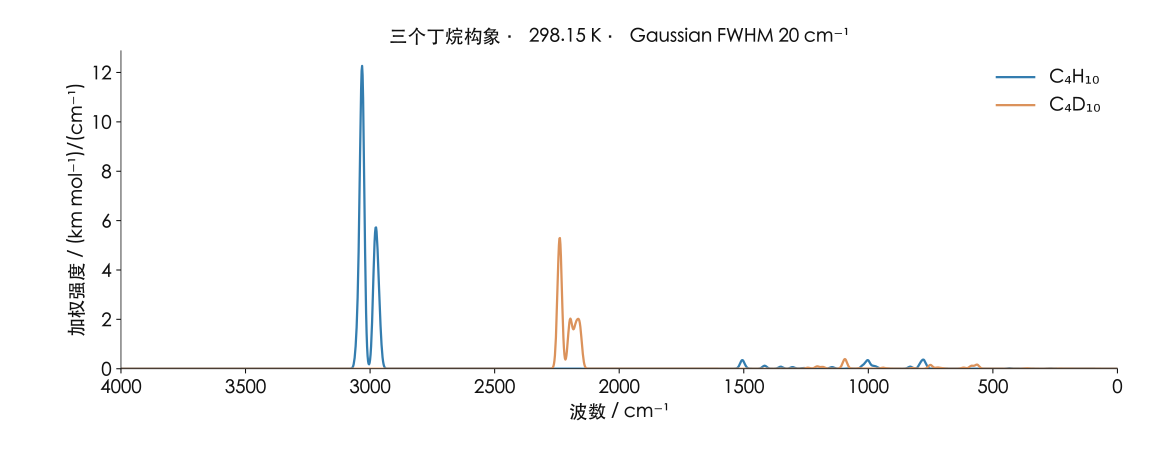
同位素比较改变质量加权振动问题,复用原 Hessian、偶极导数与电子能权重。温度、线宽和线型调整也在保留结果上完成。分析记录同时保留谐振近似、电子能权重、所选构象与覆盖率;虚频、缺失构象和优化后重复结构分别处理,谱图与 CSV 导出使用同一组条件和数值。
光谱覆盖率以输入构象集合中完成计算的构象权重之和定义。本例 100 % 表示三个输入构象均已纳入。H/D 比较在 Born–Oppenheimer 谐振近似下改变原子质量,采用共同电子势能面及原电子能权重;同位素引起的零点能和热自由能变化可用于后续布居修正。
结构输入、结果保存与复用
名称、SMILES、绘图和已有三维构型共用现有分子画布。名称解析为确定结构,文本和绘图输入准备三维坐标后运行计算;已有构型直接复用坐标。优化结果可选择当前构型继续计算,轨迹结果按实际选定帧传递,结构、方法和电子态随同一对象保留。
绘图保留对应版本的 KET、MOL 和 SMILES。计算记录保存原子顺序、坐标、方法、电子态、完整结果与来源,恢复时重新核对绑定。保存、刷新、重新导入及返回恢复流程已完成验证;完整记录、Mayer 矩阵、结构图和光谱通过共享文件入口导出。恢复后的轨道、电荷及构象结果可继续用于比较和性质分析。
数据与复现方法
公开数据可用于复现九项咖啡因集合比较及所列性质图表。raw-results.json.gzip 保存 448 个端点、完整对齐矩阵、双向最近邻和来源计数;caffeine-endpoints.csv 与 summary.csv 提供端点及比较汇总。复核按原子映射、216 个自同构、允许反射的 SVD 对齐和各集合自身能量零点执行,逐项核对最近邻 RMSD、相对能量差与最低能量差。
OH、AlMe₃ 和丁烷的导出记录保存相应结构、方法与数值,IR 附件提供 H/D 模式和加权光谱。按原记录的温度、线型、半峰全宽及电子能权重可重建性质与光谱。重新运行搜索和精修时,采用方法部分的版本、原始帧、随机流、SCF 与 BFGS 条件;图表重绘与电子结构复算分别记录。
Data and sources
- Nine set comparisons · CSV
- All 448 endpoints · CSV
- Complete comparisons, endpoints and provenance · JSON.gz
- Figure data and source hashes
- OH · ALPB water record
- OH · gas-phase record
- AlMe₃ complete bond-order record
- Three-conformer butane IR record
- Three-conformer butane property record
- Weighted H/D spectra · CSV
- Reconstructed H/D modes
- Caffeine v3 · sealed source register and numerical results
- Caffeine v3 · complete independent comparison matrices and endpoint records
- GFN2 · retained OH spin/solvent and Mayer record
- GFN2 · three-conformer butane vibrational record
- Mol2Mat: saved-data Mol* figure sources, render settings and checksums.
- C. Bannwarth, S. Ehlert, S. Grimme. GFN2-xTB—An Accurate and Broadly Parametrized Self-Consistent Tight-Binding Quantum Chemical Method with Multipole Electrostatics and Density-Dependent Dispersion Contributions. Journal of Chemical Theory and Computation 15, 1652–1671 (2019). doi:10.1021/acs.jctc.8b01176
- xTB documentation: spin-polarized GFN methods and their relation to ordinary GFN2-xTB.