π 共轭如何影响光吸收?
使用 PhotochemCAD 已发表数据,比较联苯、对三联苯和对四联苯在环己烷中的吸收光谱,并提供计算方法与原始数据。
苯环数与分子结构
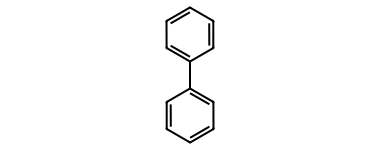
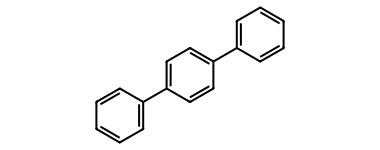
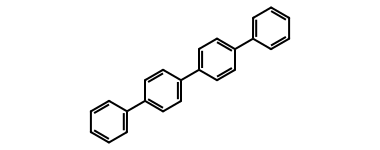
增加一个对位连接的苯环,主要吸收带是否会向长波长移动?联苯、对三联苯和对四联苯分别含两个、三个和四个苯环,构成一组同系物。三条记录均以环己烷为溶剂。
光谱由 Ruchun A. Fuh 于 1995 年测量,PhotochemCAD 提供数据,Mol2Mat 完成此处的分析。
检查实测光谱
图中使用 PhotochemCAD 原始消光系数列,保留 220 至 360 nm 范围内提供的全部采样点。切换至归一化强度,可消除峰高差异,比较谱带位置。
The interactive chart compares original molar absorption coefficients or normalised spectra. Numerical maxima and the complete source data are available below without JavaScript.
峰位与光子能量
在共同的 230–340 nm 区间内,选择各光谱摩尔吸收系数最大的采样点。按 E = hc/λ = 1239.841984/λ(nm) eV 将峰位波长换算为光子能量。
| 分子 | 苯环数 | λmax / nm | E / eV | ε / L mol⁻¹ cm⁻¹ | 来源 |
|---|---|---|---|---|---|
| 联苯 | 2 | 247.50 | 5.009 | 16001 | PhotochemCAD B01 |
| 对三联苯 | 3 | 276.25 | 4.488 | 33800 | PhotochemCAD B02 |
| 对四联苯 | 4 | 294.75 | 4.206 | 41000 | PhotochemCAD B03 |
The two-to-four-ring shift is 47.25 nm; photon energy decreases by 0.803 eV. Successive shifts: 28.75 and 18.5 nm.
吸收带变化
随分子骨架延长,溶液中的主要吸收带向长波长移动,与 π 电子离域程度增加相一致。
增加第四个苯环产生的波长移动小于增加第三个苯环时的移动。图中分别显示三个分子的实测光谱。
相邻苯环可绕单键扭转,改变 p 轨道重叠。结构图显示原子的连接关系;下列低聚物计算研究比较了链长和扭转模式的影响。
比较方法
同一溶剂中的光谱采用 0.25 nm 波长间隔;所选峰位保留原始采样坐标。
参考摩尔吸收系数分别为 16,000、33,800 和 41,000 L mol⁻¹ cm⁻¹。联苯的采样最大值为 16,001;峰高保留来源依据文献进行的标定。
吸收峰对应的光子能量按 E = hc/λ 计算。三个所选峰位均位于紫外波段。
材料与器件
结合吸收光谱,比较分子堆积、电荷输运与激发态衰减。
PPV 记录提供共轭聚合物的加工与电致发光数据。半导体记录比较同一化学物质在不同微观结构下的电荷输运。
来源与复现
数据于 2026 年 9 月 26 日从北卡罗来纳州立大学的 PhotochemCAD 常见化合物数据库获取。表格各行提供来源与原始数据文件;来源清单记录 URL、测量条件及 SHA-256 哈希。Python 脚本可离线核对哈希、选择峰位并重新计算光子能量。
计算直接使用来源提供的采样点。下方提供原始文件、Python 计算脚本和数值结果。
- Biphenyl, PhotochemCAD B01; original data; saved source data. Solvent: Cyclohexane; phase: solution; temperature and concentration: not reported.
- p-Terphenyl, PhotochemCAD B02; original data; saved source data. Solvent: Cyclohexane; phase: solution; temperature and concentration: not reported.
- p-Quaterphenyl, PhotochemCAD B03; original data; saved source data. Solvent: Cyclohexane; phase: solution; temperature and concentration: not reported.